大家好,我是老码。
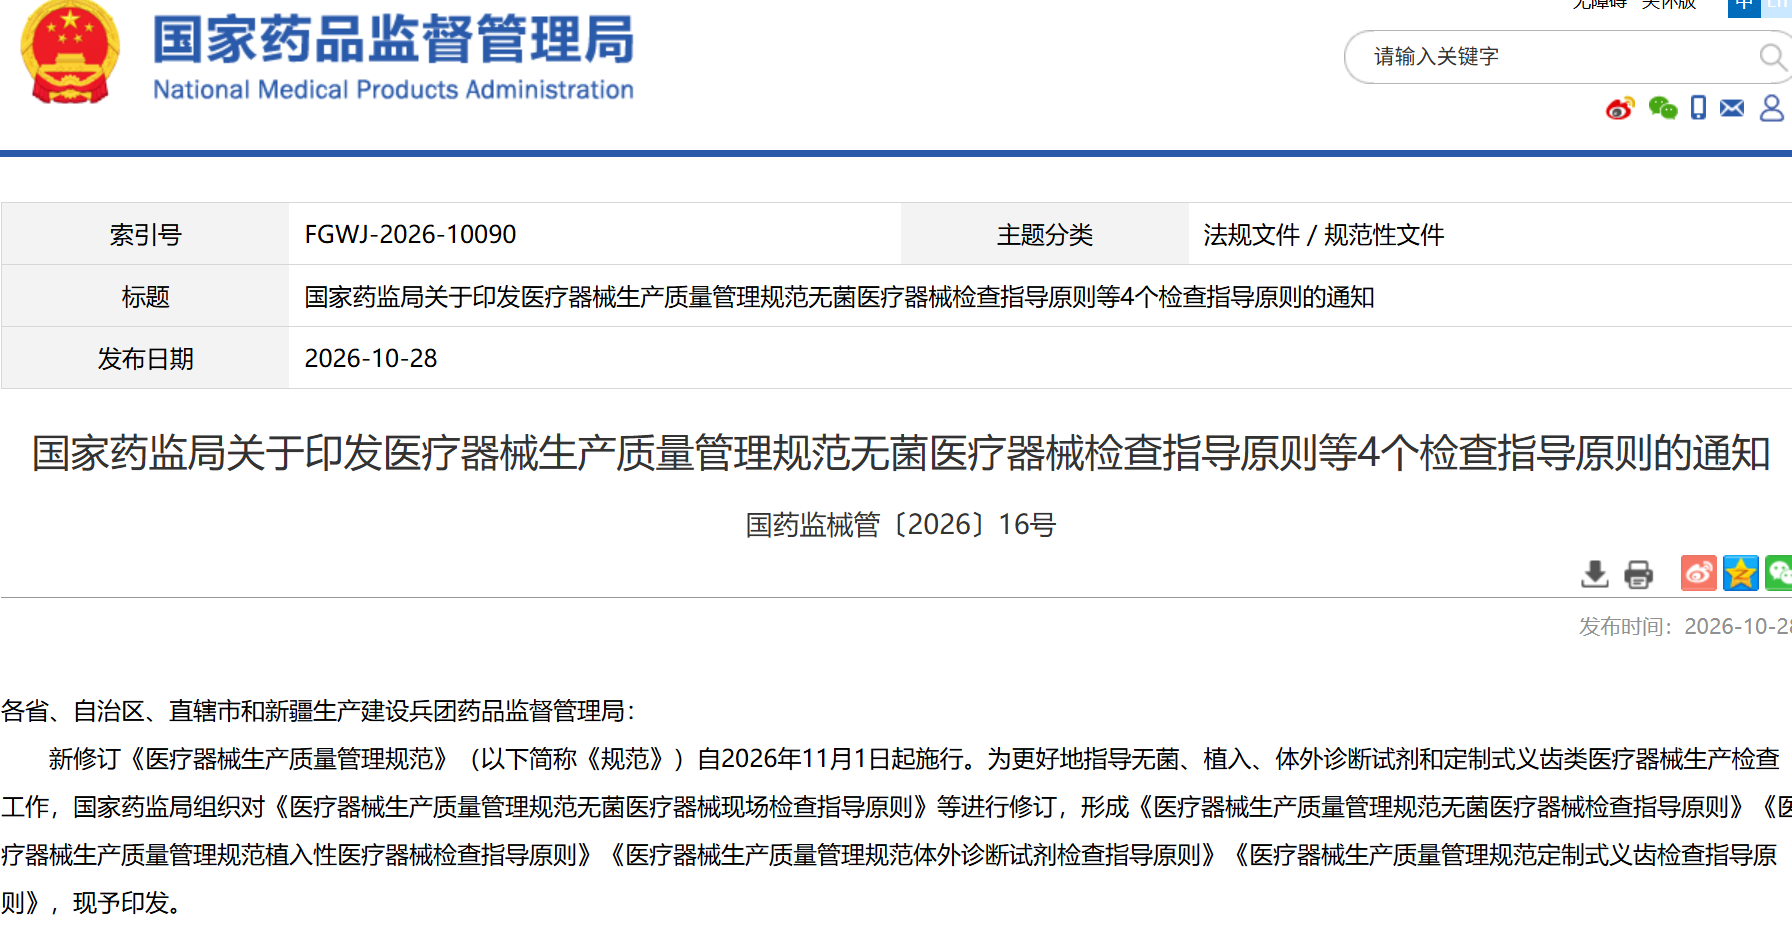
10月28日,国家药监局发了一份文号很不起眼、但分量极重的文件:国药监械管〔2026〕16号。内容就一件事——把无菌、植入、体外诊断试剂、定制式义齿这四类器械的检查指导原则全部重新修订印发,与新版GMP同步于11月1日施行。通用版200项是“及格线”,专项版是把每个品类的“要命处”单独拎出来,加星、加码、加专属条款。
很多老板看到这条消息,第一反应是"哦,又发文件了",然后就划走了。
兄弟,这次真不一样。
9月14日,国家药监局刚印发了通用的《医疗器械生产质量管理规范检查指导原则》(国药监械管〔2026〕14号),200项,是所有器械生产企业都要面对的"总尺子"。今天这4份,是在总尺子之外,又给四个高风险品类各配了一把"专用尺子"。
尺子多了,不代表事多了——代表漏项的空间没了。以前很多企业以为"按通用要求做就行",从11月1日开始,这个想法会很危险。
今天这篇,把四把尺子并排摆出来,再顺着UDI这条暗线一路捋到底,一篇给你讲透。
这事得先从逻辑上讲透,不然后面全是懵的。
通用《检查指导原则》(14号文):
四份专项《检查指导原则》(16号文):
关键就在"融合衔接"这四个字。翻译成人话:四份专项指导原则不是把通用200项抄一遍,而是把通用条款和附录条款揉在一起,重新编号、重新定级、重新对应。所以专项的项数和通用的200对不上,是正常的。
但是——判定规则是统一的。16号文明确说:"检查类型及结果判定遵循《医疗器械生产质量管理规范检查指导原则》。"
记住这组数字:3、10、20。它和你是哪类产品无关,四把尺子共用同一把秤。
先上硬数据,全部来自四份文件正文:
一眼看出来的四个结论:
第一,植入类最"重"。220项、43个关键项,两项都是天花板。植入器械直接留在人体里,出了问题取都取不出来,监管只能把门槛抬到最高。做骨科、心血管支架、人工晶体这类的,把这句话刻在办公室墙上。
第二,无菌类紧随其后。216项、41个关键项。风险集中在"灭菌"和"无菌屏障"上——灭菌不彻底或包装失效,感染风险直接威胁生命。
第三,义齿反而"最轻"。190项,比通用的200项还少10项。义齿是"一人一齿"的个性化定制,很多通用条款在它这儿不适用或被合并。但"最少"不等于"最松"——190项里有38个关键项,按"关键项≥3就停"的规则,一样能让你停产整改。
第四,关键项"浓度"值得警惕。
四类都落在19%—20%之间。意思是每5条检查项里,就有1条能单独把你送进"暂停生产整改"。随便踩3条,就出局了。
划三个重点:
重点一:生产管理章,无菌和植入都是28项,最厚。这两个品类把"过程控制在细节里"发挥到极致——灭菌批号、包装关联、环境监测、物料平衡,条条是刀刃。
重点二:采购与原材料章,植入21项最多。因为植入器械会用到动物源、同种异体材料(牛心包、同种骨、猪源性材料),来源合不合法、可不可追溯,是红线。
重点三:委托生产与外协加工章,四类都是17项,全部新增。这是新版《规范》新增的整章,做CDMO、代工、外协的企业注意——委托方和受托方的责任被写死了,甩不掉。
再看关键项堆在哪一章(四类合计口径):
规律很清楚:"人(机构人员)+ 料(采购原材料)+ 放行(质量控制)"这三块,是四类检查共同的雷区。
不管你做的是无菌、植入、IVD还是义齿,四份指导原则里都有一组和UDI/追溯直接挂钩的条款,而且编号高度统一(都在《规范》同一套章节框架下):
这10条里有5条是三颗星关键项(6.4.1、6.5.1、10.4.1、11.6.2、11.10.1)——任何一条不符合,你就靠近"暂停生产整改"的火线一步;三条不符合,直接出局。
请注意 10.4.1(生产记录满足追溯,★★★)+ 11.6.2(检验记录满足追溯,★★★)+ 11.10.1(放行确认UDI赋码合规,★★★) 这三条。串起来就是一条完整的追责链:
生产记录里的UDI → 检验记录里的UDI → 放行单上的UDI
任何一个环节对不上,你就有可能同时踩中两个以上关键项。而关键项累计3项,就是"暂停生产整改"。
说白了,UDI已经不是"印在包装上给人看的",而是检查员拿放大镜看的第一现场。
逐条看,检查员心里的剧本是这样的:
第1关 10.4.1 + 10.4.2——生产记录里,UDI必须躺着。10.4.2写的不是"UDI单独一栏",而是"生产批号或者产品编号(医疗器械唯一标识)"——意思是UDI要能和生产记录绑定。检查员抽一个成品,扫UDI,翻生产记录,看这个UDI对应的批号、日期、设备、操作员是不是都在。两边对不上,10.4.1三星项直接不符合,定性就是"体系运行失效"。
第2关 11.10.1——放行单上,必须写清UDI赋码合规。它把产品放行的条件列了5项,第(五)项是"产品说明书、标签及其版本、医疗器械唯一标识赋码符合规定要求"。翻译:质量受权人签放行单之前,必须先确认UDI赋码合规。赋码错了、数据没上传、DI和产品不符,都是"赋码不合规",产品不能出厂。
第3关 10.14.1——赋了码,还得上传国家UDI数据库。三个动作缺一不可:赋码 + 数据上传 + 维护更新。检查员会调你的上传记录,看两件事:有没有漏传的;有没有"集中补传"的异常(平时不传,检查前一周突然补传300条,时间戳一看就有问题)。"维护更新"也藏着刀——注册证变更、规格增减、包装调整,DI变了要及时更新。
第4关 6.4.1 + 6.5.1——电子记录,不许事后补。两条都是三星、都不予降星。检查员现场第一件事,通常是打开你的系统看审计追踪开没开。审计追踪关着的、看不到删除记录的、备份数据是半年前的——6.5.1直接不符合。更狠的是事后补录:批记录20号生产、25号才补录,系统创建时间一看就是25号,10.4.1 + 6.4.1 + 6.5.1一口气踩三条关键项。
第5关 13.1.2 + 13.1.3——货出去了,还得追得回来。销售记录里没有UDI、分不清批次,召回范围只能无限扩大。这就是"记录不完整"最贵的代价。植入类这两条最特殊——13.1.2写着"并要求其代理商或经销商保存医疗器械分销记录",把追溯责任从生产端直接甩到了流通端。
上面10条是"必答题",四份文件还各有一些只属于自己的UDI/追溯加码条款。
天条一(10.4.1,三星):"明确生产批号和灭菌批号的关系"。很多企业的现实是:生产批按投料记,灭菌批按灭菌柜次记,两个批号的对应关系在车间主任脑子里,不在制度里、也不在系统里。检查员随便抽一个成品问"这批是哪一柜灭的菌",你答不上来——三星项直接不符合。因为灭菌是无菌产品安全性的命门,灭菌出了问题,必须能立刻锁定"这一柜灭菌的产品分布在哪些批号、发到哪里"。
天条二(10.4.3):不光要"明确关系",还要留记录。关键在"双向"——正向知道某灭菌批灭的是哪些生产批,反向知道某生产批被哪一灭菌批灭的。
天条三(10.4.4,三星):整个专项里最深的一条追溯要求。接触血液、脑脊液、药液的零配件,要追溯到原材料、灭菌设备、生产环境三类信息。难点在于这三类数据通常分散在采购系统、灭菌系统、环境监测系统三个地方,检查员要你一处串起来。
还有一个"不谈UDI但决定UDI成败"的坑:灭菌后标签可读性。无菌产品的UDI通常喷印在包装上,但产品要过环氧乙烷、辐照、高温蒸汽灭菌——标签可能变色、条码可能变形、码可能扫不出来。出厂扫得好好的,到医院/经销商那里扫不出来,技术上合规、实际上不合规。检查员现场抽一个成品直接扫,扫不出来就会追问:你的标签材料、喷印工艺,做过灭菌后可读性验证吗?这一问,就把"标签问题"变成了"验证与确认"的问题。所以无菌类赋码必须做灭菌后条码可读性验证,产线必须上视觉验码。
8.5.3(三星):你用的牛心包、猪源性材料、同种异体骨,不是"买个原料"那么简单。得能证明供方合法、来源可追溯;同种异体的,还要有合作医疗机构的合法性证明或伦理委员会确认文件。检查员会顺着原料批号一路查到供方资质、来源证明、伦理文件,链条断了就是关键项不符合。
10.6.1:要求植入物本身(不只是包装)带可追溯标识。因为植入物一旦进入人体,包装早就扔了——唯一能"证明它是谁"的,就是器械上的标记。这也是植入类UDI要求特别硬的原因,它关系到患者一辈子的安全追溯。
13.1.2(主要项):比别的品类多一句"并要求其代理商或经销商保存医疗器械分销记录"。为什么?植入器械生命周期特别长,可能出厂三五年后才发现问题要召回。到那时经销商没有分销记录,你根本不知道这个批号卖到了哪些医院、用在哪些患者身上——召回成了大海捞针。13.1.3还额外要求销售记录包含"货运包装收件人的名字和地址"。
一个真实场景就说明问题:某心血管支架厂家,上市18个月后收到几例不良事件报告,需要评估是否召回。UDI体系健全——扫码调出流向,精准锁定某个生产日期的产品,损失可控;UDI体系不健全——只知道"大概发往华东",只能整个批次甚至邻近批次全召回,范围扩大十倍。
10.4.1(三星)写得特别细,拆成三个"必须":
检查员可能拿一个试剂盒,逐个组分核对瓶身标签的批号和效期,再对照批记录看组合逻辑和效期计算。任何一个组分标不全,就是不符合。这跟UDI关系极大——试剂盒的UDI追溯必须能追到盒内每一个组分的批号和效期;只在盒子上赋码,扫出来只有"整盒"信息,这条你就答不完整。
8.7.1 + 11.4.3(都是三星):IVD还有两类特殊"原材料",追溯要求比普通原料高得多。标准品、校准品、质控品、生产/质控用血液,要有来源地、定值范围、灭活状态、数量、保存、使用状态的明确记录,专人负责;菌毒种要标明来源、建立原始/主代/工作种子批三级系统,生产用细胞建立三级细胞库。说白了,IVD的追溯要"往下挖"到生物材料的源头。
四类产品里,只有义齿用了"每批(个)"这个措辞。因为义齿是"一人一齿"的个性化产品,每一件都独一无二,追溯是"单件级"的。
10.4.2要求记录里写清"金属品牌型号""主要义齿原材料生产企业名称"——因为义齿的核心是材料,材料品牌型号直接关系质量和价格,必须写清用的是哪家的料。
13.1.3要求销售产品附"设计单"——义齿独有。设计单记录了这个齿的技术参数、患者口腔数据、制作要求,是义齿合规性的源头凭证,设计单缺失,追溯链就是断的。
另外注意一个有意思的点:义齿第四章(厂房与设施)关键项是0——因为义齿生产的厂房要求相对常规,风险不在这里;它的关键项集中在设计开发(3个)和质量控制与产品放行(7个)。
赋码系统和GMP系统不通,工人手工把UDI序列号抄进批记录。抄错一个字符,检查员一扫码,码和记录对不上——10.4.1、11.6.2两条三星项同时不符合。这是目前最普遍、也最致命的问题。
细分到品类,各有各的难:
厂家给的DI清单不完整、变更了不通知、DI和医保编码对不上。你收货扫码扫不出、入不了库、卖到医院被SPD打回——生产端的UDI问题,最后都变成流通端的效率损失。植入类还多一层:要求经销商保存分销记录,但很多经销商的分销记录是Excel或纸质台账,和UDI、和具体医院手术信息对不上,上游要调数据或配合召回时给不出准确流向,追责链条上经销商也要担责。
医院SPD入库要扫码、收费要扫码、结算要扫码。UDI数据一旦有问题,货进不来、费收不了、医保结算卡壳,最后背锅的是医院信息科和医保办。植入器械最怕"用掉了但追溯不到"——手术用了支架,没绑定患者ID和UDI,出了不良事件没法追溯,医保飞检也会认定"追溯信息不完整"。IVD的检验科还要面对"试剂开盒后组分效期不同、容易忽略最先到期组分导致过期上机"的问题。
针对四类专项检查逻辑,慧铭佳UDI系统做了对应设计:
对 6.4.1 / 6.5.1(电子记录与数据管理):审计追踪全模块默认开启、无法关闭,所有创建/修改/删除全程留痕(操作人、时间、IP、前后内容对比),日志加密不可删;电子签名与实名+短信/人脸二次验证绑定,支持多级审批。
对 10.4.1 / 10.4.2(生产记录含UDI):产线赋码的同时自动采集UDI,自动绑定批号、生产日期、设备、操作人员,自动同步写入GMP批记录,不需要人工抄录,时间轴与实际生产完全一致。
对 10.13.1(产品追溯程序):内置"扫码反向追溯"能力——任意扫一个成品UDI,秒级反查出原料批号、生产批号、灭菌批号、生产环境记录、操作人员。
对 10.14.1(赋码与上传):直连国家UDI数据库接口,生产完成自动上传、失败自动重试,杜绝"集中补传"的时间戳异常。
对 11.6.2 / 11.10.1(检验与放行):放行环节系统自动校验"UDI赋码合规性、DI有效性、数据上传状态、包装关联完整性",任何一项不合规直接拦截放行。
对 13.1.2 / 13.1.3(销售记录):销售出库扫码即记录,自动生成含UDI的销售台账,下游流向留痕,召回时一键锁定批次和流向。
四类专属能力:
云边协同,断网不停产:洁净车间网络不稳定是常态。慧铭佳UDI系统采用边缘端本地采集 + 云端断点续传架构,断网期间赋码、采集、记录绑定照常运行,网络恢复后自动上传,不用因为网络问题停线。
慧铭佳UDI系统流通端支持PDA移动扫码,收货即校验、入库即归档,和上游厂家系统直连,UDI数据不用二次录入;植入类还支持分销记录回传,形成"批号—经销商—医院—使用"完整链路。
慧铭佳UDI系统医院端采用轻量中间件对接,不改HIS/SPD底层代码,7天上线,三码映射(UDI、医保编码、院内编码)自动维护。
四份新指导原则一落地,采购端和服务端立刻出现两个新需求:
更现实的是:这四类产品恰好是集采覆盖面最广的品类。无菌耗材、植介入器械、IVD试剂——集采中选靠价格,但中选之后能不能顺利供货、能不能通过医院入库验收、能不能通过药监飞检,靠的是追溯能力。抢先跑顺UDI体系的企业,不是在"应付检查",是在"抢订单"。
把UDI相关的条款一条条摊开看,你会发现一件有意思的事:
检查员其实没有"专治UDI"的条款。UDI是散布在记录、生产、检验、放行、销售各环节里的一条暗线——它不出现在标题里,但几乎每一条三星关键项里都有它的影子。
这就是UDI最"阴"的地方:你不重视它时,觉得它可有可无;等检查员顺着码一路查下来,才发现它是串起整个体系的那根线。
从9月14日的通用指导原则(200项),到今天10月28日的四份专项指导原则(190到220项不等),国家药监局用一个月把新版GMP的"检查工具箱"配齐了。这不是"又多了几份文件",而是"少了很多侥幸"。
而且监管把尺子画得越清楚,你越知道该往哪使劲。最怕的不是标准严,是标准模糊,你不知道检查员会从哪儿翻。
慧铭佳UDI系统能帮你做的,就是把这四把尺子里所有和"码、记录、追溯、放行"有关的条款,在系统里提前变成自动动作——产线自动采、记录自动同步、批号自动关联、上传自动完成、放行自动拦截。让检查员翻日志的时候,你看到的是绿灯,不是红灯。
最后送你一句话:新尺子今天落地,量出来的差距,就是接下来一年的市场排名。